
Adición aldólica dirigida
En la adición aldólica dirigida el enolato se genera de forma cuantitativa e irreversible antes de añadir el electrófilo. Así se controla qué compuesto actúa como nucleófilo, por qué carbono reacciona y, gracias a un estado de transición cíclico, la configuración relativa (syn o anti) de los dos estereocentros que se forman.
Control cinético
El enolato que va a actuar como nucleófilo se prepara en cantidad estequiométrica, normalmente con litio como contraión, en un disolvente aprótico y a baja temperatura. En estas condiciones el enolato cinético no se equilibra con los demás enolatos regio- o estereoisómeros de la cetona (véase la regioselectividad de la enolización), y da un aducto concreto siempre que la adición sea más rápida que el intercambio de protones entre los reactivos. La reacción está bajo control cinético tanto en la formación del enolato como en la adición.
El modelo de Zimmerman-Traxler
La diastereoselectividad de las adiciones aldólicas de los enolatos metálicos se explica con un estado de transición cíclico de seis eslabones en el que el metal se coordina a la vez al oxígeno del enolato y al del aldehído. El carácter de ácido de Lewis del metal activa el carbonilo y mantiene juntos a los reactivos. Ese ciclo adopta una conformación de silla, a la que pueden aplicarse los conceptos del análisis conformacional del ciclohexano (Zimmerman y Traxler, 1957):
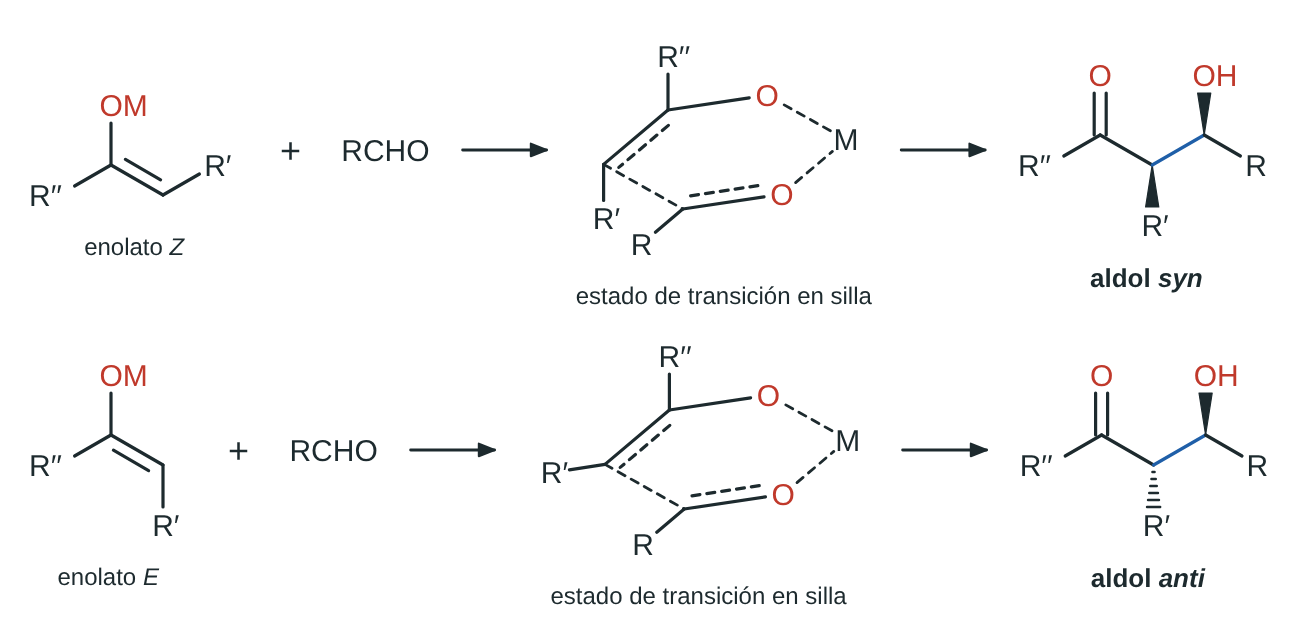
El sustituyente R del aldehído se sitúa en posición ecuatorial, porque en la axial sufriría una interacción 1,3-diaxial con el sustituyente R′′ del C1 del enolato. Fijada esa posición, la geometría del enolato decide la configuración relativa del producto. La preferencia por la silla se ha confirmado con enolatos marcados con deuterio, y de muchos ejemplos se deducen estas reglas generales:
- El enolato Z da el aldol syn, y el enolato E, el aldol anti.
- La selectividad es alta cuando el enolato lleva un sustituyente voluminoso (R′′ = terc-butilo, mesitilo…), y baja cuando no lo lleva.
- Los enolatos Z son más estereoselectivos que los E.
Enolatos de boro
La estereoselectividad mejora mucho con los enolatos de boro. El estado de transición es del mismo tipo, pero los enlaces O–B son más cortos que los O–Li, la silla es más compacta y las interacciones estéricas que deciden la selectividad se amplifican. Además, la geometría del enolato puede elegirse con el reactivo: el triflato de dibutilboro con una amina terciaria da el enolato Z, y el cloruro de diciclohexilboro con trietilamina, el E:
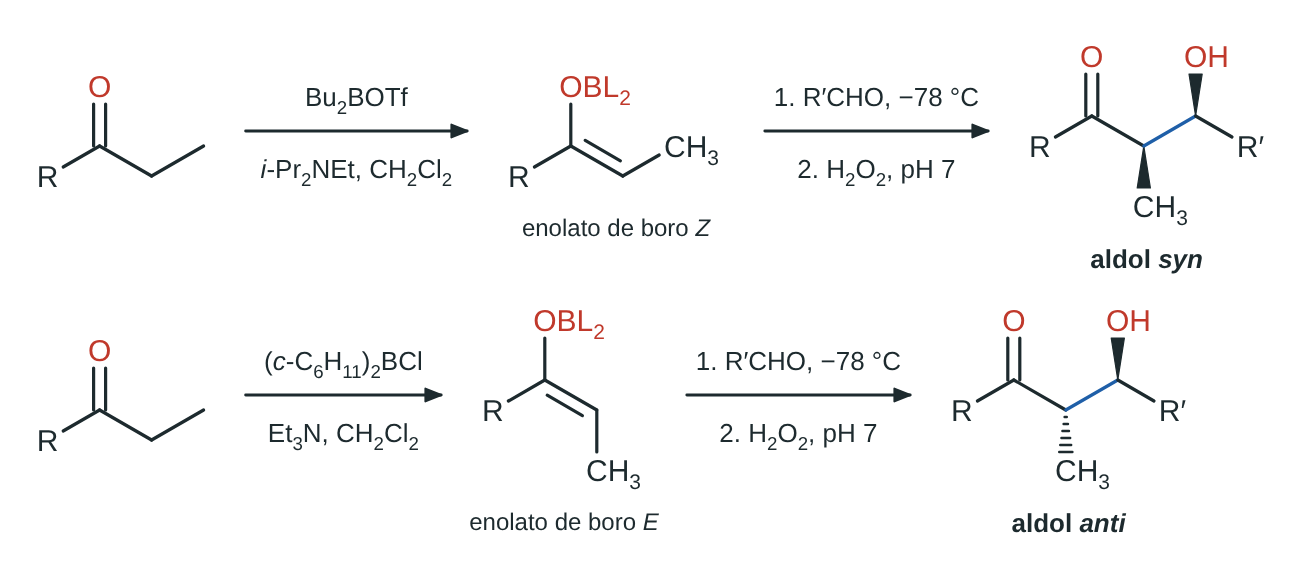
Los boratos que se forman se rompen al final con agua oxigenada en medio tamponado.
Enolatos de titanio, estaño y circonio
Metales como el Ti, el Sn o el Zr forman enolatos de carácter intermedio entre los enolatos iónicos de Li+ y los covalentes de boro. Admiten ligandos adicionales (estructuras tetra-, penta- y hexacoordinadas), lo que permite estados de transición quelados cuando el enolato o el aldehído llevan un grupo dador cercano. Con TiCl4 y una amina se obtienen aldoles syn; los enolatos de estaño(II), preparados con Sn(OTf)2 y una amina terciaria, dan también aldoles syn con independencia de la geometría del enolato, lo que indica que reaccionan a través de un estado de transición abierto. La selectividad de los enolatos de circonio, Cp2Zr(Cl)–O–, es intermedia entre la de los de litio y los de boro.
Cuando el aldehído o el enolato son quirales, a la selectividad syn/anti se suma la selectividad facial: véase el control facial.