
Regioselectividad y enantioselectividad en la alquilación de cetonas
Una cetona asimétrica con hidrógenos en los dos carbonos α puede dar dos enolatos. Eligiendo las condiciones se forma uno u otro y se decide por qué lado se alquila. Además, con un auxiliar quiral, la alquilación puede crear un estereocentro con una sola configuración.
Enolato cinético y enolato termodinámico
La 2-metilciclopentanona tiene hidrógenos α en el C2 (terciario, uno) y en el C5 (secundarios, dos). Los del C5 son más accesibles y se arrancan más deprisa; en cambio, el enolato con el doble enlace hacia el C2 es más estable, porque el doble enlace está más sustituido:
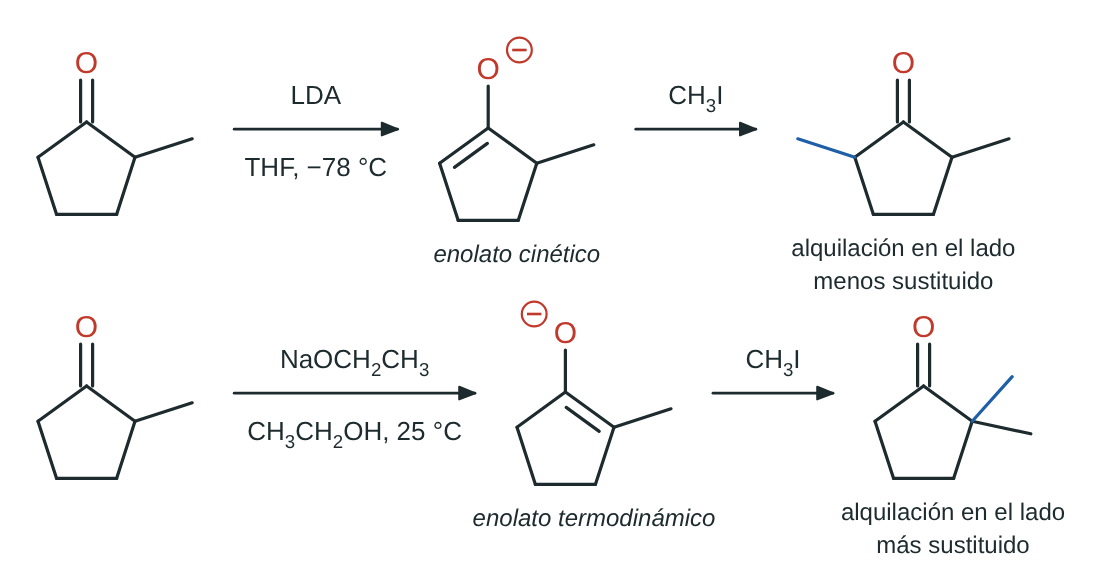
- Control cinético: una base fuerte y voluminosa (LDA), en defecto de cetona, a baja temperatura y en un disolvente aprótico. La desprotonación es rápida e irreversible y se forma el enolato que se genera más deprisa, el del carbono menos sustituido.
- Control termodinámico: una base más débil en un disolvente prótico, o un ligero exceso de cetona, a temperatura ambiente o superior. Los enolatos se interconvierten por intercambio de protones y predomina el más estable, el más sustituido.
La diferencia entre el control cinético y el termodinámico de una reacción se explica en Cinética vs. termodinámica.
En las condiciones termodinámicas la alquilación suele ser poco selectiva: el medio permite el intercambio de protones también después de la primera alquilación, y aparecen productos polialquilados. Por eso se prefiere fijar primero el enolato deseado y alquilarlo después.
Éteres de enol de sililo
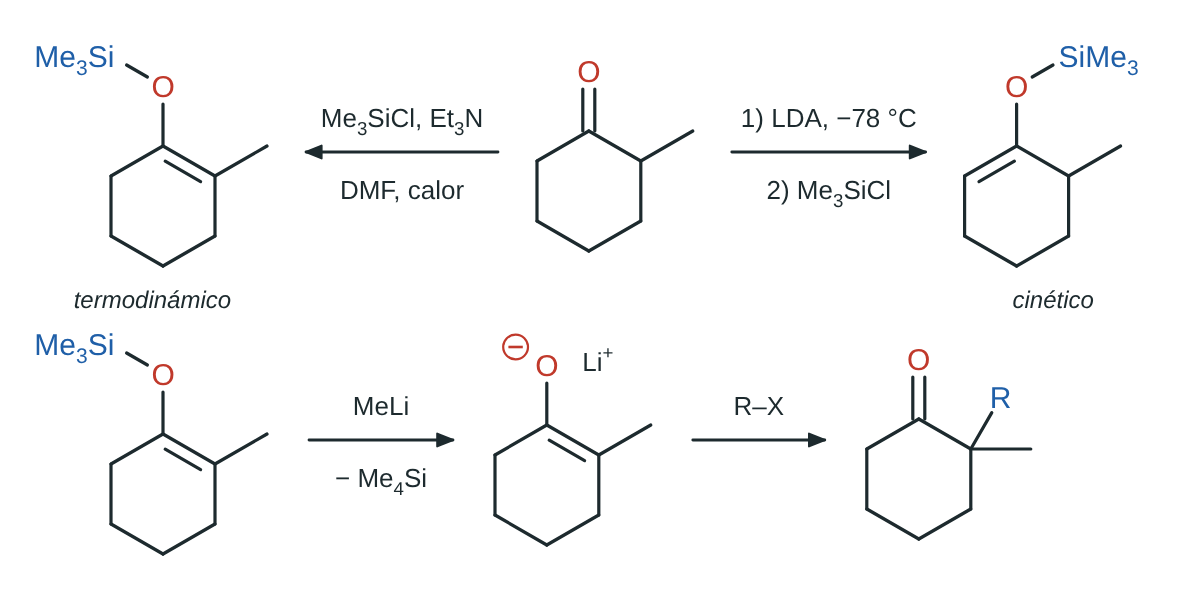
El oxígeno del enolato reacciona muy deprisa con el clorotrimetilsilano (un electrófilo «duro»), y el éter de enol de sililo resultante conserva la posición del doble enlace. Así se puede separar o purificar el regioisómero deseado y regenerar después el enolato de litio, sin ambigüedad, tratándolo con metil-litio:
Enolatos regioespecíficos a partir de enonas
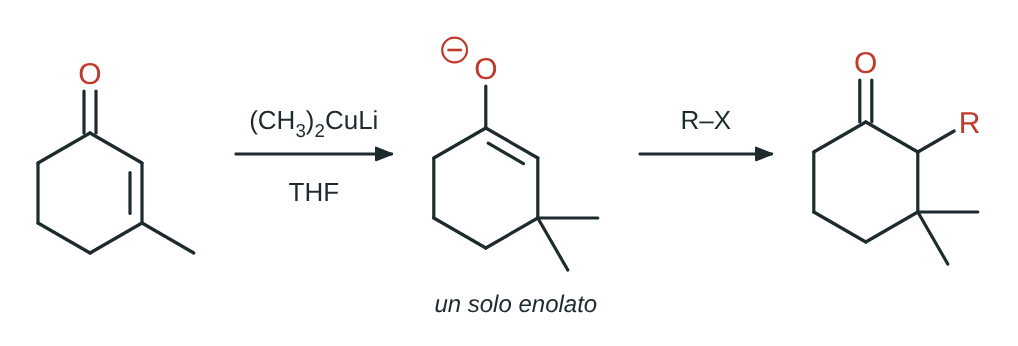
Otra forma de obtener un único enolato es generarlo a partir de una cetona α,β-insaturada. La adición conjugada de un organocuprato (o la reducción con litio en amoniaco líquido) deja la carga en el carbono α que estaba conjugado, y el enolato puede alquilarse en esa posición, aunque sea la más impedida:
Estereoselectividad
En los enolatos de ciclohexanona el electrófilo entra preferentemente por la cara que permite que el anillo evolucione directamente a una conformación de silla, es decir, en posición axial: el estado de transición mantiene el solapamiento entre el orbital del enlace que se forma y el sistema π. Cuando el anillo tiene un sustituyente voluminoso que lo «ancla», esta preferencia estereoelectrónica se traduce en una buena diastereoselectividad.
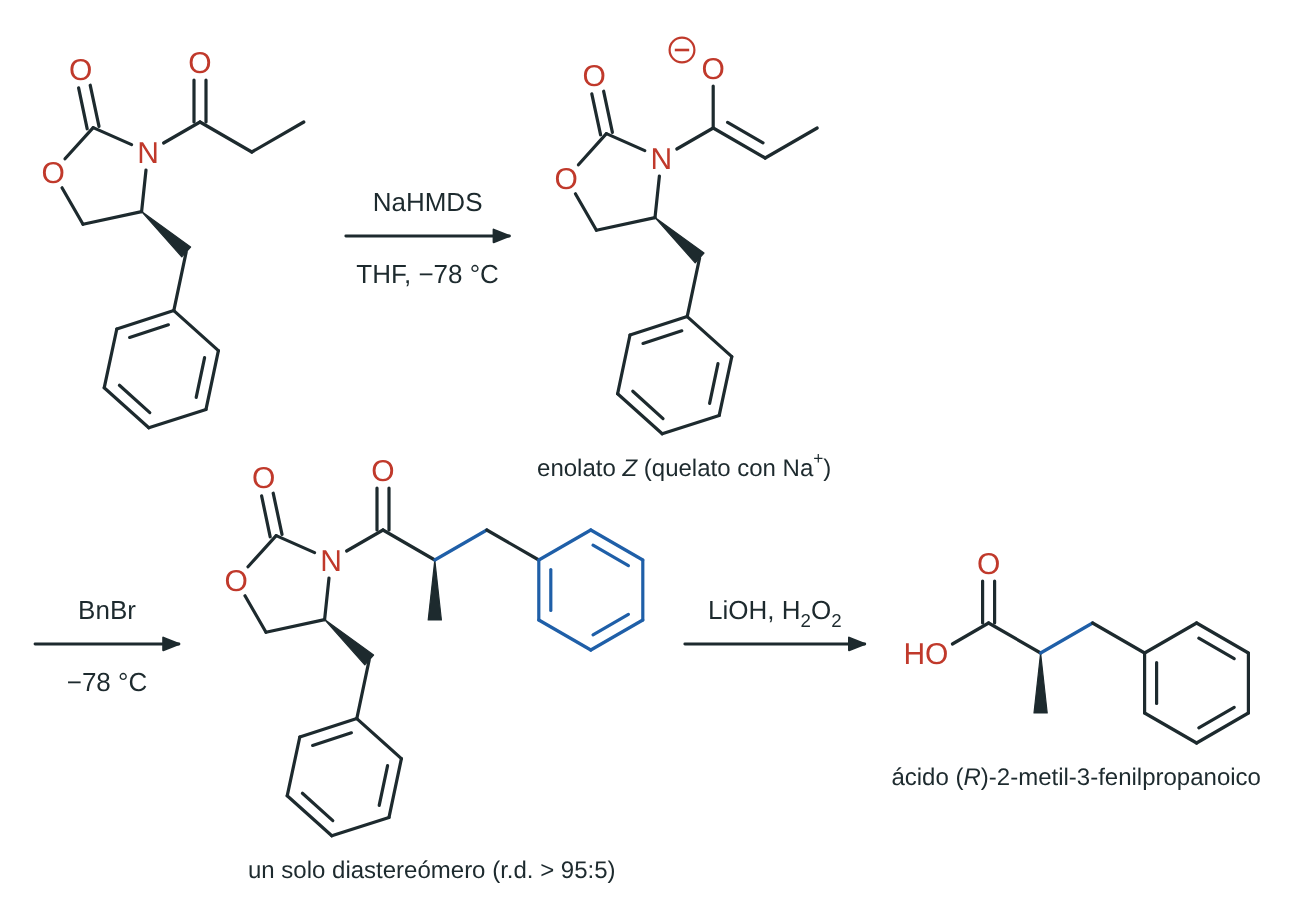
Para obtener un solo enantiómero se une al ácido carboxílico un auxiliar quiral, que bloquea una de las caras del enolato. El más conocido es la oxazolidinona de Evans: su enolato Z, quelado por el metal, expone solo la cara opuesta al grupo bencilo, y el electrófilo entra siempre por ella. Después, el auxiliar se separa sin tocar el nuevo estereocentro y se recupera:
Otros métodos de alquilación asimétrica usan las amidas de la pseudoefedrina (Myers), las hidrazonas SAMP y RAMP (Enders, véase Enaminas, iminas e hidrazonas) o catalizadores quirales de transferencia de fase. Los auxiliares quirales en la reacción aldólica se tratan en el tema 7.